Domain tour-net.de kaufen?
Wir ziehen mit dem Projekt
tour-net.de um.
Sind Sie am Kauf der Domain
tour-net.de interessiert?
domain@kv-gmbh.de · 0541-91531010
Domain tour-net.de kaufen?
Ist PKU heilbar?
Nein, PKU (Phenylketonurie) ist eine genetische Störung, die lebenslang anhält. Es gibt keine Heilung für PKU, aber sie kann durch eine spezielle Diät kontrolliert werden. Diese Diät beinhaltet die Beschränkung von Lebensmitteln, die Phenylalanin enthalten, da Menschen mit PKU dieses nicht richtig verarbeiten können. Die Einhaltung dieser Diät ist entscheidend, um gesundheitliche Probleme im Zusammenhang mit PKU zu vermeiden. Es ist wichtig, frühzeitig mit der Diagnose und Behandlung von PKU zu beginnen, um die bestmöglichen Ergebnisse zu erzielen. **
Was ist die PKU?
Die PKU steht für Phenylketonurie, eine angeborene Stoffwechselstörung, bei der der Körper nicht in der Lage ist, das Aminosäure Phenylalanin richtig abzubauen. Dies führt zu einem Anstieg von Phenylalanin im Blut, was zu schweren gesundheitlichen Problemen führen kann. Betroffene müssen eine lebenslange Diät einhalten, die eine geringe Aufnahme von Phenylalanin beinhaltet. Unbehandelt kann die PKU zu geistiger Behinderung, Entwicklungsverzögerungen und anderen schwerwiegenden Komplikationen führen. Frühzeitiges Screening und eine strenge Diät sind entscheidend für die Gesundheit von Menschen mit PKU. **
Ähnliche Suchbegriffe für PKU Phenylketonurie
Top-Angebote
Produkte zum Begriff PKU Phenylketonurie:
-
PKU Anamix Waldbeere Pulver 30x34,5 gNahrungsergänzungsmittel sind kein Ersatz für eine ausgewogene und abwechslungsreiche Ernährung und eine gesunde Lebensweise. PKU Anamix Waldbeere Geschmack – Speziell für Menschen mit Phenylketonurie PKU Anamix Waldbeere Geschmack ist eine...602,49 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
Milupa PKU 2 Secunda Pulver 500 gMilupa PKU-Produkte sind phenylalaninfreie Protein-supplemente zur diätetischen Behandlung von Phenylketonurie (PKU) und Hyperphenylalaninämie (HPA). Es handelt sich dabei um phenylalaninfreie Aminosäurenmischungen, die bedarfsgerecht mit Vitaminen,...334,59 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
Milupa PKU 2 prima Pulver 500 gNahrungsergänzungsmittel sind kein Ersatz für eine ausgewogene und abwechslungsreiche Ernährung und eine gesunde Lebensweise. Milupa PKU 2-prima ist eine phenylalaninfreie Aminosäurenmischung, die speziell für Kleinkinder ab 1 Jahr und Schulkinder...273,89 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
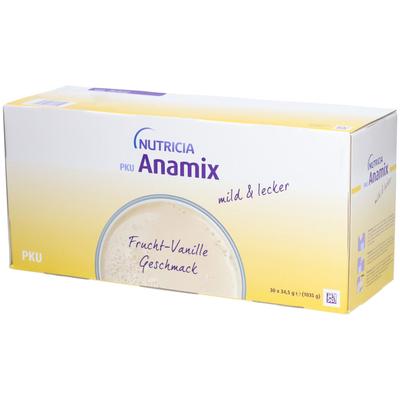
PKU Anamix Frucht-Vanille Pulver 30x34,5 gNahrungsergänzungsmittel sind kein Ersatz für eine ausgewogene und abwechslungsreiche Ernährung und eine gesunde Lebensweise. PKU Anamix Frucht Vanille Geschmack – Speziell für Menschen mit Phenylketonurie PKU Anamix Frucht Vanille Geschmack ist...602,49 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter

-
Welche Lebensmittel bei PKU?
Bei PKU (Phenylketonurie) müssen Lebensmittel vermieden werden, die reich an Phenylalanin sind, da der Körper dieses nicht richtig abbauen kann. Dazu gehören Lebensmittel wie Fleisch, Fisch, Eier, Milchprodukte, Nüsse und Hülsenfrüchte. Stattdessen sollten Lebensmittel mit niedrigem Phenylalaningehalt bevorzugt werden, wie bestimmte Gemüsesorten, Obst, Getreideprodukte und spezielle eiweißarme Produkte für PKU-Patienten. Es ist wichtig, eine eiweißarme Diät einzuhalten, um gesundheitliche Komplikationen zu vermeiden und die Symptome von PKU zu kontrollieren. Es ist ratsam, sich von einem Ernährungsberater oder Arzt beraten zu lassen, um eine ausgewogene und gesunde Ernährung zu gewährleisten. **
-
Wie entsteht Phenylketonurie?
Phenylketonurie entsteht aufgrund eines genetischen Defekts, der dazu führt, dass der Körper nicht in der Lage ist, das Enzym Phenylalanin-Hydroxylase zu produzieren. Dieses Enzym ist notwendig, um Phenylalanin in Tyrosin umzuwandeln. Wenn dieser Prozess gestört ist, sammelt sich Phenylalanin im Körper an und kann schädliche Auswirkungen haben. Unbehandelt kann dies zu einer Ansammlung von Phenylalanin im Gehirn führen, was zu geistiger Behinderung und anderen neurologischen Problemen führen kann. Die Erkrankung wird in der Regel durch einen Bluttest bei Neugeborenen diagnostiziert. **
-
Was ist Phenylketonurie?
Phenylketonurie (PKU) ist eine angeborene Stoffwechselstörung, bei der der Körper das Enzym Phenylalaninhydroxylase nicht oder nur unzureichend produziert. Dadurch kann der Körper Phenylalanin, eine Aminosäure, nicht richtig abbauen. Eine unbehandelte PKU kann zu geistiger Behinderung und anderen neurologischen Problemen führen. Die Behandlung besteht in einer lebenslangen Diät, die phenylalaninarme Lebensmittel enthält. **
-
Wie viele Menschen haben PKU?
PKU, auch bekannt als Phenylketonurie, ist eine seltene genetische Stoffwechselstörung, die durch einen Mangel an einem Enzym verursacht wird, das Phenylalanin abbaut. Schätzungen zufolge betrifft PKU etwa 1 von 10.000 bis 15.000 Neugeborenen weltweit. Dies bedeutet, dass nur eine sehr kleine Anzahl von Menschen von dieser Erkrankung betroffen ist. Aufgrund der Seltenheit von PKU gibt es spezialisierte Behandlungszentren und Programme, die sich auf die Betreuung von Patienten mit dieser Störung konzentrieren. Die frühzeitige Diagnose und Behandlung von PKU sind entscheidend, um Komplikationen zu vermeiden und eine gute Lebensqualität zu gewährleisten. **

Was essen bei Phenylketonurie?
Bei Phenylketonurie ist es wichtig, eine spezielle Diät einzuhalten, die arm an Phenylalanin ist. Lebensmittel wie Fleisch, Fisch, Eier, Milchprodukte, Nüsse und Hülsenfrüchte sind reich an Phenylalanin und sollten vermieden werden. Stattdessen sollten Lebensmittel wie Obst, Gemüse, Reis, Kartoffeln und spezielle eiweißarme Produkte verzehrt werden. Es ist wichtig, regelmäßig den Phenylalanin-Spiegel im Blut zu überwachen und sich von einem Ernährungsberater oder Arzt beraten zu lassen, um sicherzustellen, dass die Diät ausgewogen und den individuellen Bedürfnissen angepasst ist. Es ist auch ratsam, spezielle Nahrungsergänzungsmittel einzunehmen, um sicherzustellen, dass der Körper alle notwendigen Nährstoffe erhält. **
Wie wird Phenylketonurie vererbt?
Phenylketonurie wird autosomal-rezessiv vererbt, was bedeutet, dass beide Elternteile das mutierte Gen tragen müssen, um die Krankheit an ihr Kind weiterzugeben. Wenn beide Elternteile Träger des mutierten Gens sind, besteht eine 25%ige Wahrscheinlichkeit, dass ihr Kind die Krankheit entwickelt. Wenn nur ein Elternteil das mutierte Gen trägt, wird das Kind lediglich zum Träger des Gens, ohne Symptome zu zeigen. Die Vererbung der Phenylketonurie folgt also einem klaren genetischen Muster. **
Top-Angebote
Produkte zum Begriff PKU Phenylketonurie:
-
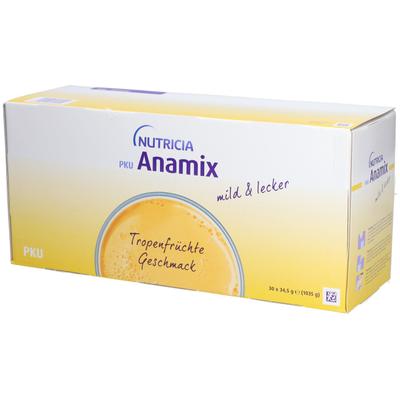
PKU Anamix Tropenfrüchte Pulver 30x34,5 gBitte achten Sie aufeine abwechslungsreiche und ausgewogene Ernährung und eine gesunde Lebensweise. NUTRICIA PKU Anamix phenylalaninfreie Aminosäurenmischung mit Energie aus Kohlenhydraten und Fett angereichert mit Vitaminen, Mineralstoffen und...577,19 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
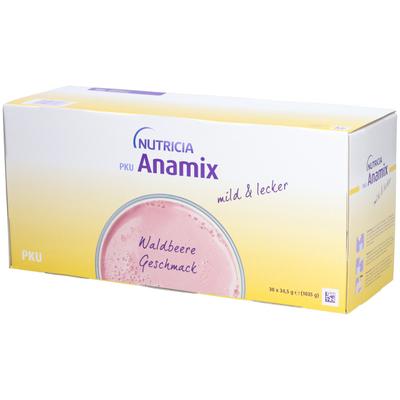
PKU Anamix Waldbeere Pulver 30x34,5 gNahrungsergänzungsmittel sind kein Ersatz für eine ausgewogene und abwechslungsreiche Ernährung und eine gesunde Lebensweise. PKU Anamix Waldbeere Geschmack – Speziell für Menschen mit Phenylketonurie PKU Anamix Waldbeere Geschmack ist eine...602,49 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
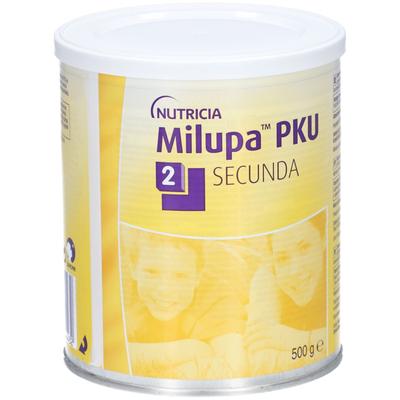
Milupa PKU 2 Secunda Pulver 500 gMilupa PKU-Produkte sind phenylalaninfreie Protein-supplemente zur diätetischen Behandlung von Phenylketonurie (PKU) und Hyperphenylalaninämie (HPA). Es handelt sich dabei um phenylalaninfreie Aminosäurenmischungen, die bedarfsgerecht mit Vitaminen,...334,59 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
Ist PKU heilbar?
Nein, PKU (Phenylketonurie) ist eine genetische Störung, die lebenslang anhält. Es gibt keine Heilung für PKU, aber sie kann durch eine spezielle Diät kontrolliert werden. Diese Diät beinhaltet die Beschränkung von Lebensmitteln, die Phenylalanin enthalten, da Menschen mit PKU dieses nicht richtig verarbeiten können. Die Einhaltung dieser Diät ist entscheidend, um gesundheitliche Probleme im Zusammenhang mit PKU zu vermeiden. Es ist wichtig, frühzeitig mit der Diagnose und Behandlung von PKU zu beginnen, um die bestmöglichen Ergebnisse zu erzielen. **
-
Was ist die PKU?
Die PKU steht für Phenylketonurie, eine angeborene Stoffwechselstörung, bei der der Körper nicht in der Lage ist, das Aminosäure Phenylalanin richtig abzubauen. Dies führt zu einem Anstieg von Phenylalanin im Blut, was zu schweren gesundheitlichen Problemen führen kann. Betroffene müssen eine lebenslange Diät einhalten, die eine geringe Aufnahme von Phenylalanin beinhaltet. Unbehandelt kann die PKU zu geistiger Behinderung, Entwicklungsverzögerungen und anderen schwerwiegenden Komplikationen führen. Frühzeitiges Screening und eine strenge Diät sind entscheidend für die Gesundheit von Menschen mit PKU. **
-
Welche Lebensmittel bei PKU?
Bei PKU (Phenylketonurie) müssen Lebensmittel vermieden werden, die reich an Phenylalanin sind, da der Körper dieses nicht richtig abbauen kann. Dazu gehören Lebensmittel wie Fleisch, Fisch, Eier, Milchprodukte, Nüsse und Hülsenfrüchte. Stattdessen sollten Lebensmittel mit niedrigem Phenylalaningehalt bevorzugt werden, wie bestimmte Gemüsesorten, Obst, Getreideprodukte und spezielle eiweißarme Produkte für PKU-Patienten. Es ist wichtig, eine eiweißarme Diät einzuhalten, um gesundheitliche Komplikationen zu vermeiden und die Symptome von PKU zu kontrollieren. Es ist ratsam, sich von einem Ernährungsberater oder Arzt beraten zu lassen, um eine ausgewogene und gesunde Ernährung zu gewährleisten. **
-
Wie entsteht Phenylketonurie?
Phenylketonurie entsteht aufgrund eines genetischen Defekts, der dazu führt, dass der Körper nicht in der Lage ist, das Enzym Phenylalanin-Hydroxylase zu produzieren. Dieses Enzym ist notwendig, um Phenylalanin in Tyrosin umzuwandeln. Wenn dieser Prozess gestört ist, sammelt sich Phenylalanin im Körper an und kann schädliche Auswirkungen haben. Unbehandelt kann dies zu einer Ansammlung von Phenylalanin im Gehirn führen, was zu geistiger Behinderung und anderen neurologischen Problemen führen kann. Die Erkrankung wird in der Regel durch einen Bluttest bei Neugeborenen diagnostiziert. **
Ähnliche Suchbegriffe für PKU Phenylketonurie
-
Milupa PKU 2 prima Pulver 500 gNahrungsergänzungsmittel sind kein Ersatz für eine ausgewogene und abwechslungsreiche Ernährung und eine gesunde Lebensweise. Milupa PKU 2-prima ist eine phenylalaninfreie Aminosäurenmischung, die speziell für Kleinkinder ab 1 Jahr und Schulkinder...273,89 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
PKU Anamix Frucht-Vanille Pulver 30x34,5 gNahrungsergänzungsmittel sind kein Ersatz für eine ausgewogene und abwechslungsreiche Ernährung und eine gesunde Lebensweise. PKU Anamix Frucht Vanille Geschmack – Speziell für Menschen mit Phenylketonurie PKU Anamix Frucht Vanille Geschmack ist...602,49 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
Goldstein, Jürgen: Die Entdeckung der NaturDie Entdeckung der Natur , DIE ENTDECKUNG DER NATUR ist eine Erfahrungsgeschichte, deren Anfänge ins 14. Jahrhundert zurückreichen. Ein lebendiges Panorama ihrer Schauplätze und Protagonisten entwirft Jürgen Goldstein in sechzehn Kapiteln: von Petrarcas Mont-Ventoux-Erlebnis über Georg Forsters Tahiti-Reise und Georg Christoph Lichtenbergs Überfahrt nach Helgoland bis hin zu Reinhold Messners Besteigung des Mount Everest. Anhand von acht Bergbesteigungen und acht Horizontüberschreitungen durch Seefahrten zeichnet er einen Entwicklungsbogen nach, der von der zaghaft einsetzenden Lust am Schauen über die spektakulären Naturerkundungen bis zur heutigen Anschauungsmüdigkeit reicht. Aus den historischen Erfahrungsberichten spinnt Jürgen Goldstein eine dichte, fast literarische Erzählung der sich wandelnden Wahrnehmung der Natur, die diese Entdeckungserlebnisse zu unmittelbarem Leben erweckt. Indem er jene oft brillanten Schriftsteller wie Goethe und Darwin oder Claude Lévi-Strauss und Peter Handke selbst zu Wort kommen lässt, gelingt es ihm, die Erzählung als Wissensform zu rehabilitieren und die Leser an der Unmittelbarkeit ihrer Eindrücke teilhaben zu lassen. Was die Reisetagebücher, Briefe, Notizen und Erzählungen der Anschauungsnomaden verbindet, ist die Liebe zur Welt. , Führungsschienen > Steuerketten, Zahnriemen & Einbausätze , Auflage: 2. Auflage, Erscheinungsjahr: 20130301, Produktform: Leinen, Beilage: Leinenband, Titel der Reihe: Naturkunden#3#, Autoren: Goldstein, Jürgen, Auflage: 13000, Auflage/Ausgabe: 2. Auflage, Seitenzahl/Blattzahl: 310, Abbildungen: mit zahlreichen Abbildungen, Keyword: Bergbesteigungen; Seefahrten; Georg Christoph Lichtenberg; Petrarca; Georg Forster; Erfahrungsberichten; Wissenschaftserzählung, Fachschema: Natur / Kunst, Fotografie, Literatur, Fachkategorie: Biografien und Sachliteratur, Warengruppe: HC/Garten/Pflanzen/Natur, Fachkategorie: Tierwelt und Natur (Stillleben, Landschaften usw.), Thema: Entdecken, Text Sprache: ger, Originalsprache: ger, UNSPSC: 49019900, Warenverzeichnis für die Außenhandelsstatistik: 49019900, Verlag: Matthes & Seitz Verlag, Verlag: Matthes & Seitz Verlag, Verlag: Matthes & Seitz Berlin, Länge: 233, Breite: 177, Höhe: 25, Gewicht: 684, Produktform: Gebunden, Genre: Sachbuch/Ratgeber, Genre: Sachbuch/Ratgeber, Herkunftsland: DEUTSCHLAND (DE), Katalog: deutschsprachige Titel, Katalog: Gesamtkatalog, Katalog: Lagerartikel, Book on Demand, ausgew. Medienartikel, Relevanz: 0002, Tendenz: -1, Unterkatalog: AK, Unterkatalog: Bücher, Unterkatalog: Hardcover, Unterkatalog: Lagerartikel,38,00 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
Descola, Philippe: Jenseits von Natur und KulturJenseits von Natur und Kultur , Seit der Zeit der Renaissance ist unser Weltbild von einer zentralen Unterscheidung bestimmt: der zwischen Natur und Kultur. Dort die von Naturgesetzen regierte, unpersönliche Welt der Tiere und Dinge, hier die Menschenwelt mit ihrer individuellen und kulturellen Vielfalt. Diese fundamentale Trennung beherrscht unser ganzes Denken und Handeln. In seinem faszinierenden Buch zeigt der große französische Anthropologe und Schüler von Claude Lévi-Strauss, Philippe Descola, daß diese Kosmologie alles andere als selbstverständlich ist. Dabei stützt er sich auf reiches Material aus zum Teil eigenen anthropologischen Feldforschungen bei Naturvölkern und indigenen Kulturen in Afrika, Amazonien, Neuguinea oder Sibirien. Descola führt uns vor Augen, daß deren Weltbilder ganz andersartig aufgebaut sind als das unsere mit seinen »zwei Etagen« von Natur und Kultur. So betrachten manche Kulturen Dinge als beseelt oder glauben, daß verwandtschaftliche Beziehungen zwischen Tieren und Menschen bestehen. Descola plädiert für eine monistische Anthropologie und entwirft eine Typologie unterschiedlichster Weltbilder. Auf diesem Wege lassen sich neben dem westlichen dualistischen Naturalismus totemistische, animistische oder analogistische Kosmologien entdecken. Eine fesselnde Reise in fremde Welten, die uns unsere eigene mit anderen Augen sehen läßt. , Lichter & Blinker > Leichtkraftradteile , Erscheinungsjahr: 20130617, Produktform: Kartoniert, Titel der Reihe: suhrkamp taschenbücher wissenschaft#2076#, Autoren: Descola, Philippe, Übersetzung: Moldenhauer, Eva, Seitenzahl/Blattzahl: 638, Keyword: Kultur; Kulturvergleich; Natur; Naturverständnis; STW 2076; STW2076; Weltbild; suhrkamp taschenbuch wissenschaft 2076, Fachschema: Ethnografie - Ethnographie~Ethnologie - Ethnisch~Völkerkunde~Cultural Studies~Kulturwissenschaften~Wissenschaft / Kulturwissenschaften~Anthropologie / Kulturanthropologie~Kulturanthropologie, Fachkategorie: Sozial- und Kulturanthropologie, Ethnographie~Ethnic Studies, Thema: Auseinandersetzen, Warengruppe: TB/Völkerkunde/Volkskunde/Sonstiges, Fachkategorie: Kulturwissenschaften, Thema: Verstehen, Text Sprache: ger, Originalsprache: fre, UNSPSC: 49019900, Warenverzeichnis für die Außenhandelsstatistik: 49019900, Verlag: Suhrkamp Verlag AG, Verlag: Suhrkamp Verlag AG, Verlag: Suhrkamp, Länge: 177, Breite: 106, Höhe: 32, Gewicht: 380, Produktform: Kartoniert, Genre: Sozialwissenschaften/Recht/Wirtschaft, Genre: Sozialwissenschaften/Recht/Wirtschaft, Herkunftsland: DEUTSCHLAND (DE), Katalog: deutschsprachige Titel, Katalog: Gesamtkatalog, Katalog: Lagerartikel, Book on Demand, ausgew. Medienartikel, Relevanz: 0002, Tendenz: -1, Unterkatalog: AK, Unterkatalog: Bücher, Unterkatalog: Lagerartikel, Unterkatalog: Taschenbuch, WolkenId: 46906730,00 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
Was ist Phenylketonurie?
Phenylketonurie (PKU) ist eine angeborene Stoffwechselstörung, bei der der Körper das Enzym Phenylalaninhydroxylase nicht oder nur unzureichend produziert. Dadurch kann der Körper Phenylalanin, eine Aminosäure, nicht richtig abbauen. Eine unbehandelte PKU kann zu geistiger Behinderung und anderen neurologischen Problemen führen. Die Behandlung besteht in einer lebenslangen Diät, die phenylalaninarme Lebensmittel enthält. **
-
Wie viele Menschen haben PKU?
PKU, auch bekannt als Phenylketonurie, ist eine seltene genetische Stoffwechselstörung, die durch einen Mangel an einem Enzym verursacht wird, das Phenylalanin abbaut. Schätzungen zufolge betrifft PKU etwa 1 von 10.000 bis 15.000 Neugeborenen weltweit. Dies bedeutet, dass nur eine sehr kleine Anzahl von Menschen von dieser Erkrankung betroffen ist. Aufgrund der Seltenheit von PKU gibt es spezialisierte Behandlungszentren und Programme, die sich auf die Betreuung von Patienten mit dieser Störung konzentrieren. Die frühzeitige Diagnose und Behandlung von PKU sind entscheidend, um Komplikationen zu vermeiden und eine gute Lebensqualität zu gewährleisten. **
-
Was essen bei Phenylketonurie?
Bei Phenylketonurie ist es wichtig, eine spezielle Diät einzuhalten, die arm an Phenylalanin ist. Lebensmittel wie Fleisch, Fisch, Eier, Milchprodukte, Nüsse und Hülsenfrüchte sind reich an Phenylalanin und sollten vermieden werden. Stattdessen sollten Lebensmittel wie Obst, Gemüse, Reis, Kartoffeln und spezielle eiweißarme Produkte verzehrt werden. Es ist wichtig, regelmäßig den Phenylalanin-Spiegel im Blut zu überwachen und sich von einem Ernährungsberater oder Arzt beraten zu lassen, um sicherzustellen, dass die Diät ausgewogen und den individuellen Bedürfnissen angepasst ist. Es ist auch ratsam, spezielle Nahrungsergänzungsmittel einzunehmen, um sicherzustellen, dass der Körper alle notwendigen Nährstoffe erhält. **
-
Wie wird Phenylketonurie vererbt?
Phenylketonurie wird autosomal-rezessiv vererbt, was bedeutet, dass beide Elternteile das mutierte Gen tragen müssen, um die Krankheit an ihr Kind weiterzugeben. Wenn beide Elternteile Träger des mutierten Gens sind, besteht eine 25%ige Wahrscheinlichkeit, dass ihr Kind die Krankheit entwickelt. Wenn nur ein Elternteil das mutierte Gen trägt, wird das Kind lediglich zum Träger des Gens, ohne Symptome zu zeigen. Die Vererbung der Phenylketonurie folgt also einem klaren genetischen Muster. **
* Alle Preise verstehen sich inklusive der gesetzlichen Mehrwertsteuer und ggf. zuzüglich Versandkosten. Die Angebotsinformationen basieren auf den Angaben des jeweiligen Shops und werden über automatisierte Prozesse aktualisiert. Eine Aktualisierung in Echtzeit findet nicht statt, so dass es im Einzelfall zu Abweichungen kommen kann. ** Hinweis: Teile dieses Inhalts wurden von KI erstellt.